


2026.08.24-2026.09.20 ,NMPA 、CDE 等监管机构共计发布以下指导原则:
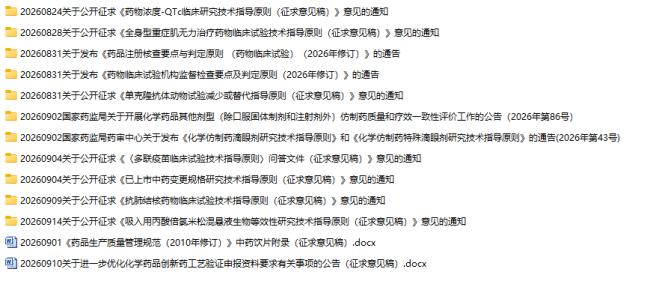
本次法规月报拟重点关注如下几个方面:
一、20260824关于公开征求《药物浓度-QTc临床研究技术指导原则(征求意见稿)》意见的通知
QT/QTc间期延长风险的临床试验和评价方法主要分为TQT和C-QTc两种。C-QTc研究为创新药研发中评价其风险的首选方法,该指导原则主要针对C-QTc的具体设计和实施、数据分析、结果解读提供建议,且适用范围与ICH E14一致。
鼓励在创新药早期如剂量递增临床研究阶段,通过嵌套式研究设计开展C-QTc研究,在其他临床药理学或临床研究中进行嵌套设计,或者开展独立的C-QTc研究时,研究时机需综合考虑。
研究设计:制定C-QTc临床研究方案,C-QTc和TQT研究质量要求相同。控制临床试验中各种混杂因素,确保研究的灵敏度与质量。同时C-QTc研究中关注其他心脏安全性问题的监控,收集相关安全性数据。
1.研究人群:建议C-QTc研究尽可能在健康人群中进行,针对特殊药物只能在患者人群开展的,需关注个体间变异程度以及合并用药等的影响。
2.主要终点指标:ΔΔQTc 是 C-QTc 和 TQT 临床试验的主要终点指标。
3.对照组:应尽可能的设计安慰剂对照组,TQT试验必须包含阳性对照,C-QTc临床试验尽可能设计阳性药对照组。
4.研究剂量:应尽可能获得高于最大治疗剂量下的浓度-效应信息,达到临床相关暴露量尽可能高倍数下的QT/QTc间期延长研究结果;充分考虑QTc研究的灵敏度和可靠性。
5.样本量:安慰剂组和研究药物组的试验参与者人数均应保证C-QTc分析有排除 10msQT/QTc间期延长效应的检验效能。
6.心电图采集与数据读取:阐述数据采集人员的要求、环境要求、采集时间要求、采集方法要求等。
在数据分析中主要涵盖C-QTc模型建立的分析计划、数据、探索性分析,模型的构建、评价和预测;针对数据分析后的结果进行解读,主要包括C-QTc研究为阴性与阳性结果的判定、C-QTc分析结果和非临床研究结果作为药物QT/QTc间期延长风险评估主要依据的必要条件、不同场景下药物致心律失常作用为低风险。
二、20260828关于公开征求《全身型重症肌无力治疗药物临床试验技术指导原则(征求意见稿)》意见的通知
本指导原则针对全身型重症肌无力治疗药物的临床研发,适用于化学药品及治疗用生物制品。
早期临床试验(临床药理学研究和探索性临床试验)中临床药理学研究重点关注药代动力学(PK)特征、药效学(PD)特征和剂量-暴露-效应关系,并鼓励制定基于模型引导的药物研发计划;阐述探索性临床试验研发设计的考虑,包括设计类型、给药周期及观察指标等。
确证性临床试验从试验目的、总体设计、研究人群、对照选择、研究周期、疗效评价和安全性方面分别说明设计点及注意点。
1.试验目的主要是改善症状,对于少部分病情危重患者可以定位于改善临床结局。
2.对于试验设计,结合临床诊疗实践中传统治疗药物的应用情况以及停药可能引发的病情恶化风险等,通常采用加载治疗设计,但根据药物的作用机制(例如新的胆碱酯酶抑制剂等),可谨慎考虑采用单药治疗设计。
3.研究人群需重点关注疾病严重程度和血清学状态等因素。
4.对照选择,通常建议开展安慰剂对照或阳性对照的优效性临床试验,也可以采用以安慰剂和阳性药物为对照的三臂设计。
5.在疗效评价方面,改善症状的药物可将评价患者日常功能变化的指标作为主要疗效指标,改善临床结局的药物可考虑将死亡率或生存时间等作为主要疗效指标。
6.安全性研究从长期安全性和基于药物特征需特别关注的不良事件两方面进行讨论。
儿童全身型重症肌无力罕见,其研发可参考ICHE11和成人用药数据外推至儿科人群等相关指导原则,充分利用已有数据,制定外推计划,开展相应研究,同时从安全性和有效性角度分别指明考虑点。
本指导原则内容不会对已获批品种的临床试验设计和实施造成影响,无需设置过渡期。
三、20260831关于发布《药品注册核查要点与判定原则(药物临床试验)(2026年修订)》的通告
本次修订立足我国药物临床试验注册核查实践,以新修订GCP核心要求为根本遵循,明确其双重定位:一是技术标准属性,为药品检查部门提供核查指引;二是法规转化载体,为新修订GCP的细化延伸,指导申办者、主要研究者等各方理解、落实质量管理与风险控制要求。
修订原则为:坚持“问题导向、务实管用”,删除或修订与新修订GCP差异化的表述;紧密结合近年注册核查实践发现的共性问题与风险点,新增针对性核查条目;强化体系性、前瞻性与可执行性,确保2026版与最新监管理念、技术发展和行业实际同频共振。
2026版分为目的、范围、临床试验现场部分现场核查要点、生物样品分析部分现场核查要点、申办者试验管理部分核查要点、数据治理部分核查要点、核查结果判定原则 7 个章节。与2021版相比,2026版变化为:
1.将2021版中“ 临床试验部分现场核查要点”名称修改为“ 临床试验现场部分现场核查要点”,保留其“(一)临床试验许可与条件”“(二)伦理审查”“(三)临床试验实施过程”“(四)临床试验用药品和生物样品管理”模块,对应核查条款根据新修订 GCP 并参考 ICH E6(R3)进行相应修改;增加“(五)机构质量管理体系”模块,提示核查组根据发现的问题,可基于风险关注临床试验机构质量管理体系运行的有效性。
2.“生物样品分析部分现场核查要点”衔接相关指导性文件,重点增加了基于风险对生物样品实验室开展体系检查的要点,增加疫苗免疫原性检测、BE 试验生物样品留样、稽查轨迹、计算机化系统账号管理及数据传输等关键环节的新要求。
3.新增“五、申办者试验管理部分核查要点”。其中,根据现行法规内容,新增“ 临床试验实施的设计和管理”和“质量管理”模块;将 2021版“ 临床试验部分现场核查要点” 中的“(六)中心实验室及独立评估机构”“(八)委托研究”整合修改后移至该部分形成“服务供应商”模块。
4.新增“数据治理部分核查要点”,将2021版“ 临床试验部分现场核查要点”中的“(七)临床试验数据采集与管理”模块根据新修订GCP要求并参考ICHE6(R3)内容进行修改和增补。
四、20260831关于发布《药物临床试验机构监督检查要点及判定原则(2026年修订)》的通告
与2023版相比,2026版在整体结构方面未做调整,检查项目根据新修订GCP的要求、ICH E6(R3) 、两年以来的机构监督检查实践进行相应增补和完善。2026版增加了目录。
增补和完善的内容如下:
1.对主要研究者须完成过3项药物临床试验的要求进行细化表述,新增对主要研究者履行数据治理、盲态保持措施有效性,以及必备记录保存、个人信息保护、所有权转移的法规符合性要求。
2.新增要求机构建立以试验参与者保护与数据可靠性为核心、与其承担的临床试验职责和风险水平相适应的质量管理体系,并确保其有效运行;明确机构负责人负责机构质量管理体系建设,组织管理部门负责质量管理的实施和临床试验工作的监督;细化机构质量管理计划和培训计划的要求,增加机构对 CRC 等的管理要求。
3.新增了机构、临床试验专业、机构地址及开展试验的临床试验专业地址、主要研究者的备案要素,落实和转化药物临床试验监管进展和成果;完善了临床试验计算机化系统的相关要求。Ⅰ期临床试验,增加了设置分区合理功能区的要求。疫苗临床试验,明确了试验现场资质的要求,新增了设置分区合理功能区、具有疾病流行病学本底资料以及建立医疗救治绿色通道等要求。
将“质量源于设计、风险相称、符合目的”理念新增于药物临床试验机构监督检查过程中,为机构、临床试验专业、主要研究者提供指导, 使其更精准理解、全面落实质量管理和风险控制要求。
五、20260902国家药监局药审中心关于发布《化学仿制药滴眼剂研究技术指导原则》和《化学仿制药特殊滴眼剂研究技术指导原则》的通告(2026年第43号)
该指导原则适用于化学仿制药滴眼剂上市许可申请、一致性评价申请及上市后变更。
滴眼剂:
在药学方面,分别从处方、生产工艺、原辅包质量控制、质量研究与控制、稳定性研究等五个方面提出了仿制药滴眼剂研发的要求及关注点。
在非临床方面,建议开展仿制药与参比制剂的对比的眼刺激性试验。
临床方面,应基于药物特征,采取逐步递进的对比研究,依次开展药学、非临床和/或必要的临床对比研究,以支持仿制药与参比制剂的等效性评价。当仿制药与参比制剂的辅料种类和用量一致,与参比制剂的关键质量属性一致,一般可支持仿制药质量和疗效与参比制剂一致;若辅料种类和用量不一致,不能证明对安全性和有效性无影响,必要时需开展临床试验。
仿制药的规格原则上应与参比制剂一致,若不一致,应充分论证其科学性、合理性和必要性。
特殊滴眼剂:区别于溶液型滴眼剂以外的其他滴眼剂,包括混悬型滴眼剂、乳状型滴眼剂等。原则上应符合《化学仿制药滴眼剂研究技术指导原则》详细的内容参考《化学仿制药特殊滴眼剂研究技术指导原则》。
在药学方面,分别从处方、生产工艺、质量研究、稳定性研究分别阐述研究需关注问题。
在非临床研究方面,关注颗粒/乳滴的粒度和粒度分布、释药行为等因素对产品的影响,若药学对比研究不足以反映两者体内行为差异的,需开展必要的眼组织分布和/或非临床药代动力学对比研究,关注两者在眼组织分布的一致性。
临床方面,临床对比研究的程度应基于仿制产品的制剂复杂程度、药学和非临床对比研究等情况,开展必要的临床对比研究,以支持等效性评价。临床对比研究可包含以PK 和/或 PD参数为终点的生物等效性研究,和/或以临床指标为终点的生物等效性研究。
六、20260902国家药监局关于开展化学药品其他剂型(除口服固体制剂和注射剂外)仿制药质量和疗效一致性评价工作的公告(2026年第86号)
研究内容:针对药学研究和/或常规生物等效性研究无法充分表征受试制剂与参比制剂质量和疗效一致,需开展必要的临床试验证明质量和疗效的一致性。同时可通过沟通交流途径与CDE 沟通具体临床试验方案。
资料要求:概要部分参照 CDE 发布《关于发布〈化学药品注射剂仿制药质量和疗效一致性评价技术要求〉等3个文件的通告》的相关要求整理, 其他部分参照现行版《M4:人用药物注册申请通用技术文档(CTD)》的相关要求整理,以药品补充申请的形式向 CDE 提出一致性评价申请。对于需要开展临床试验的,由申请人向 CDE 提出临床试验申请,获得临床试验许可后方可开展临床试验。
注意事项:
1.未纳入参比制剂目录的品种应按照《国家药监局关于发布化学仿制药参比制剂遴选与确定程序的公告》申报参比制剂,确定后方可开展研究申报;
2.无参比制剂品种的已上市仿制药不属于一致性评价范畴;
3.本公告未涉及的有关事项参照《关于仿制药质量和疗效一致性评价工作有关事项的公告》、《关于仿制药质量和疗效一致性评价有关事项的公告》相关规定执行;4.本公告自发布之日起启动滴眼剂的一致性评价工作,2027年7月1日启动贴剂和喷雾剂的一致性评价工作。
审评时限:审评工作应当在受理后120日内完成。经审评认为需申请人补充资料的, 申请人应在4个月内一次性完成补充资料。发补时限不计入审评时限。
七、20260904关于公开征求《〈多联疫苗临床试验技术指导原则〉问答文件(征求意见稿)》意见的通知
2025年11月发布了《多联疫苗临床试验技术指导原则》, 从研发立题、临床试验设计及评价标准等方面提出了总体技术考虑。
本问答文件聚焦共性问题,进一步细化临床试验设计,明确评价相关标准。共包括 8 个问题,涉及多联疫苗临床试验的对照选择、免疫原性评价指标及评价标准、各单苗间存在免疫程序差异时多联疫苗的研发及临床设计考虑、含基础免疫和加强免疫程序多联疫苗的主要终点设计及申报上市数据条件、早期临床试验需开展单苗免疫剂量及程序等探索的情况、临床试验中时间窗设计及超窗事件评价的考虑、多联疫苗新增组分的有效性评价以及多价疫苗临床研发的关键考量。
八、20260909关于公开征求《抗肺结核药物临床试验技术指导原则(征求意见稿)》意见的通知
本指导原则在 2020年12月国家局颁布的《抗肺结核药物临床试验技术指导原则》基础上进行修订,以期为肺结核药物临床研发提供技术指导。
适用于全身给药(口服或静脉给药)的抗肺结核药物的临床试验,主要适用于单一药物的研发、2个或2个以上药物(包含1至多个研究用药)的治疗方案以及固定剂量复方制剂的研发。不包括统计分析或临床试验设计一般问题的讨论。
“ 临床试验设计考虑”是本指导原则的核心,系统阐述了临床药理学研究、探索性临床试验、确证性临床试验及安全性评估的关键技术考虑,对探索性临床试验终点选择、确证性临床试验设计、试验人群、特殊人群、入选和排除标准、有效性评估等进行了修订。
“术语”部分根据WHO最新标准对耐药结核病相关定义进行了更新。
临床药理学研究:从药代动力学研究、药物相互作用和暴露-效应关系三个方面分别介绍了研究要点。
探索性临床试验:
1.早期杀菌活性试验:建议至少显示出快速体外杀菌活性的药物开展此项试验;评估 7-14天内的杀菌活性,定量计数每天痰液中存活结核菌数量;入组的试验参与者必须是正常免疫力、低耐药风险、低肺外疾病风险的初治成年患者;EBA 试验后患者可开始标准治疗。
2.II 期临床试验:(1)设置不同给药剂量的多个治疗方案,为III期提供依据;(2)探索性终点:AFB8周评价、痰培养阴转时间、症状改善、生物标志物;(3)微生物学疗效指标:痰培养阴转(SCC)、连续痰菌落计数(SSCC)。
确证性临床试验:
1.采用随机、双盲设计,有效性检验/非劣效性检验;
2.试验人群:根据研发药物的特点,可以选择敏感和/或耐药的成年肺结核患者作为试验参与者,也可选择儿童肺结核患者;
3.特殊人群:肺外结核者、儿童人群、HIV 阳性患者;
4.入选标准:首先确定入选的患者是初治还是复治、敏感还是耐药肺结核, 还需要确定入选临床试验之前的治疗疗程。关注临床、影像学和病原学标准;
5.排除标准:针对当前的活动性结核病已经接受了1周或1周以上治疗的患者;除 HIV 以外,可能影响结局评估的重大合并疾病(如肺癌等);肺外结核病;
6.有效性评估:(1)主要疗效终点:综合存活状况、随机化后固定时间点连续痰培养结核菌生长结果、治疗结束后延长随访期未复发的情况综合确定;(2)替代终点:治疗期间痰结核菌培养阴性。可通过治疗期间痰液培养结核的阴转率来证明疗效;(3)次要终点/探索性终点:对症状进行明确可靠的评价,可作为次要或探索性终点纳入临床试验。
九、20260914关于公开征求《吸入用丙酸倍氯米松混悬液生物等效性研究技术指导原则(征求意见稿)》意见的通知
该征求意见稿对开展吸入用丙酸倍氯米松混悬液生物等效性研究提供技术指导,建议采用两制剂、两周期、两序列交叉设计, 进行健康成年试验参与者空腹条件下单次经口雾化吸入给药 2mL: 0.8 mg 的人体生物等效性研究,按照一般原则合理设计采样点,测得血浆中丙酸倍氯米松和活性代谢物单丙酸倍氯米松的含量。
生物等效性评价标准:以单丙酸倍氯米松的 Cmax 、AUC0-t和AUC0-∞作为生物等效性评价指标。采用平均生物等效性方法进行评价,生物等效性接受标准为受试制剂与参比制剂的Cmax、 AUC0-t和 AUC0-∞的几何均值比的90%置信区间在 80.00%~125.00%范围内。丙酸倍氯米松的Cmax 、AUC0-t和AUC0-∞作为生物等效性评价的支持性证据。
试验过程中的注意点:1.整个试验过程中所有的试验参与者使用的雾化器信息均一致;2.制定给药标准操作规程和给药培训方案,事先对所有试验参与者进行培训和必要练习,保证整个操作过程的一致性;3.合理设置两种检测物质tmax 附近采血点及分析方法的定量下限。
十、其他
10.1注册类
20260824国家药监局关于发布仿制药参比制剂目录(第一百零八批)的通告(2026年第29号)
要点提示:/
20260910国家药监局综合司公开征求《关于进一步优化化学药品创新药工艺验证申报资料要求有关事项的公告(征求意见稿)》意见
要点提示:申请人在提交上市申请时提交工艺验证方案及已完成的相关工艺研究情况,并承诺在上市申请审评期间滚动提交完整的工艺验证报告。
允许滚动提交的条件为:1.1类化学药品创新药普通口服固体制剂,不含采用肠溶、缓释、控释、迟释等特殊工艺生产的药品;2.进行全球同步申报(在中国全球首次上市申报或中国递交时间不晚于全球申报的3个月内)。
允许提交工艺验证报告的条件:1.具备丰富的自主研发及上市申报经验,成功提交过1类创新药品或5.1类原研药品的上市申请(按正式受理计);2.具备较强的质量管理和风险防控能力,具有3年以上普通口服固体制剂商业化生产经验;3.具备与申报品种风险程度、市场规模和人身损害赔偿标准等相匹配的责任赔偿能力。
提交上市申请之前,需与 CDE 进行沟通交流,提出滚动提交工艺验证报告的计划,达成一致意见后提出上市申请。在上市申请资料中承诺在受理后6个月内(纳入优先审评审批程序的应在受理后 3个月内)滚动提交工艺验证报告。
20260920国家药监局关于发布仿制药参比制剂目录(第一百零九批)的通告(2026 年第32 号)
要点提示:/
20260824~20260920 CDE 发布的重要共性问题
1.如何理解《局部起效化学仿制药体外释放(IVRT)与体外透皮(IVPT)研究技术指导原则(试行)》中“建议采用离体人类皮肤作为 IVPT 皮肤模型”?
参考国际通行技术要求,结合国内现状,在开展 IVPT 研究时,建议首选离体人类皮肤作为 IVPT皮肤模型,次选与人类皮肤相似的皮肤模型。
2.申报资料中临床试验单位的资质证明应当如何提供?
根据《中药品种保护指导原则》规定,“临床试验负责单位应为国家药物临床试验机构,研究的病种应与其认定的专业科室相适应,参加单位应当为三级甲等医院。”申请人在提交中药品种保护“临床试验单位资质及证明材料”时,临床试验负责单位资质证明材料应当为在国家药品监督管理局网站中“国家药物临床试验机构”的查询结果或者药物临床试验机构资格认定证书;参加单位如为国家药物临床试验机构,可参照负责单位资质证明要求,如仅为三级甲等医院,应当提供三级甲等医院证明。上述证明认定时间应当与试验开展时间相符合。
3.申请延长保护期时,是否还需再次开展临床研究?(申请初次保护时,已证明本品种具有疗效优势,是否还需再次开展临床研究?)
1.申请延长保护时其适应症的评价标准发生实质性变化的,应当按照现行最新的标准评价其临床疗效优势,样本量需符合统计学要求,原则上观察病例数不少于100 对。
2.申请延长保护时其适应症的评价标准未发生实质性变化的,可以考虑用联合应用研究等方式探讨自身品种优势。
3.申请延长保护时其适应症的评价标准未发生实质性变化,临床上又无联合用药等研究资料的,可以再次提供原临床资料并说明申请延长保护期的理由,但这类品种还需提供符合《中药品种保护指导原则》5.4条证明在临床等方面较初次保护前有明显改进与提高的资料。该类品种若不符合要求,由于重新开展临床研究时间较长,原则上不再给予补充临床资料的机会。
4.如何理解《中药品种保护指导原则》5.4条“延长保护期的品种在临床、药理毒理、药学等方面应较保护前有明显改进与提高”的要求?
对于初次申请时已证明具有临床疗效优势的品种,建议申请延长保护期时,可在提升产品品质、采用生物效价控制方法、明确作用特点、完善药品说明书等方面开展深入研究,以证明品种较保护前有明显改进与提高。
5.多家申请人申报同一品种能否在开展临床研究时,共用对照组?
多家生产的同一品种(现行质量标准中功能主治项一致)在临床观察时共用一个对照组的,需严格执行 GCP 要求,双盲且同期完成;并在总结报告中体现两个(或者多个)试验组,一个对照组的相关说明和内容。鼓励申请人开展试验组之间互相比较。
6.证明临床疗效优势的临床研究样本量要求是怎样的?
结合临床实际应用情况,可以重点对某一主治病证进行规范性研究,样本量应当符合统计学要求,以能科学证明疗效优势为原则,观察病例数建议不少于100对。多适应症的,可结合临床实际应用情况重点观察某一个主要适应症,如观察多个适应症,每个适应症要求不少于60对,以探讨申报品种是否具有疗效优势。
7.申请延长保护期时,应当提交哪些临床研究资料?
延长保护期申请需提交临床研究资料包括两个部分:1.在保护期内按《国家中药保护品种审批件》所附的《改进意见与有关要求》应当开展的临床研究资料。2.能够表明申报品种具有临床疗效优势的研究资料。
8.申报延长保护期的中药保护品种在资料真实性核查过程中是否仅核查临床试验负责单位?
按照国家药品监督管理局药品注册管理司的要求,依据原国家食品药品监督管理局《关于印发中药品种保护指导原则的通知》(国食药监注〔2009〕57 号)第三条,对需要进行核查的资料,应在规定的时限内完成试验单位的核查工作,如不能按期对全部临床试验单位进行核查,则至少要核查临床试验牵头单位及一家临床试验参加单位。核查结论均要明确。【《关于印发中药品种保护指导原则的通知》(国食药监注〔2009〕57 号)第三条】:各省(区、市)食品药品监管部门在收到企业的申报资料及局受理中心受理通知书后,应在20 日内完成申报资料的真实性核查和初审工作,并将核查报告、初审意见和企业申报资料(1份)一并寄至国家药监局药品审评中心(国家中药品种保护审评委员会)。国家药监局药品审评中心(国家中药品种保护审评委员会)在收到上述资料后,开始进行审评工作。
9.未完成临床研究的同品种是否可以申请同品种保护?
可以。但应有相关情况说明及现有相关的临床资料或者文献资料。
10.开展上市后作用机理的研究,对申报初次保护有何影响?
鼓励申请人对上市后的品种进行作用机理方面的探讨研究,若其研究结果对临床应用具有明显的指导意义(如与临床疗效有直接对应关系或者能说明药品独特的作用特点等),则有利于获得审评专家的认可。
11.初次保护申请上市后进行临床观察与新药Ⅲ期临床观察有什么不同?
由于试验目的不同,中药保护申请重点探讨申报品种的临床疗效优势和特点,故组间比较可以从以下几个方面考虑:1.选择同类中成药为对照的,建议选择的对照药功能主治应与试验药的功能主治一致(以药品标准或说明书收载的内容为准),若无完全一致的对照药,可选择主治疾病相同,功能相近的;2.选择化学药为对照的品种,除进行主治疾病的比较外,建议再对主要症状的改善进行对比观察;3.选择中、西联合用药的品种,建议重点观察联合用药后是否体现出显著增效或减毒作用。
12.初次保护申请开展上市后临床观察需遵循什么原则?
建议结合申报品种的实际临床应用情况,参照《药品注册管理办法》Ⅲ期临床研究相关要求,进行试验设计,选择合适的对照药进行临床比较观察,疾病(症状、证候)的诊断和疗效评价需与申报时公认的技术标准一致。
13.采用安慰剂对照的初次保护申请应当注意哪些问题?
根据原国家食品药品监督管理局《关于印发中药品种保护指导原则的通知》(国食药监注〔2009〕57 号)的要求,临床试验一般应当选择阳性药物对照,必要时可选择安慰剂对照。选用安慰剂对照应当注意以下问题:1.选用安慰剂对照,应当提交选用安慰剂对照的主要理由。2.除采用安慰剂对照试验用来说明申报品种的有效性外,还应当提供研究资料可以证明与同类品种比较的优势。3.与同类品种比较的优势,可提供其与功能主治相近品种在安全性、临床用药顺应性、药物经济学、资源利用或作用机理等方面所体现的优势研究资料;或者与同处方不同剂型比较,在制剂稳定性、工艺合理性、质量可控性、安全性、有效性、服用剂量、吸收利用、临床用药顺应性等方面的综合比较优势;申报品种所体现的优势应当有可量化的指标。
14.简单改剂型品种已与原剂型进行了临床对照试验,申请初次保护是否还需要另行开展临床试验?
需要另行开展临床试验。与原剂型对照的临床试验,仅能用于证明改剂型的合理性,申请初次保护仍要求开展与同类药比较的临床试验以证明其临床疗效优势。
15.中药新药使用原有的注册资料申报初次保护需要注意哪些问题?
需注意原注册资料能否说明申报品种具有临床疗效优势。若现有的临床试验资料基本规范完整,仅能说明临床用药安全有效的,还需进一步提供资料证明其临床疗效优势。样本量应当符合统计学要求,以能科学证明疗效优势为原则,申请人可再进行 100 对的临床观察;多适应症的,可结合临床实际应用情况重点观察某一个主要适应症,如观察多个适应症,每个适应症要求不少于60对,以研究申报品种是否具有疗效优势。
10.2非临床类
20260831关于公开征求《单克隆抗体动物试验减少或替代指导原则(征求意见稿)》意见的通知
要点提示:该指导原则适用于传统型单克隆抗体(INN 后缀为-tug 和-bart 的免疫球蛋白),不适用于复杂的抗体构建体,也不包括辅料和杂质的安全性评估。动物试验的减少或替代与否需基于 WoE进行评估,主要针对一般毒性(动物种属、试验期限、动物数量) 、生殖毒性、致癌性、幼龄动物毒性、联合用药毒性等毒性研究的动物试验减少或替代提出多项考虑点)。
10.3 药学
20260901国家药监局综合司公开征求《〈药品生产质量管理规范(2010)年修订)〉中药饮片附录(征求意见稿)》意见
要点提示:该征求意见稿新增"产品发运""信息化管理与追溯"两章,"质量控制与质量保证" 由现行"质量管理"章5条扩充到10条;现行"术语"章删除,"直接口服中药饮片""产地趁鲜加工中药饮片"两个定义不再保留,正文改用"直接口服及泡服饮片"表述(第十六条),"产地趁鲜加工" 的对象也由饮片改为"产地加工中药材";现行"设备"章并入"厂房与设施、设备"章。
总条数只增加6条,但管理边界的变化明显大于数字本身:质量管理内容扩充,同时把产品发运和信息化追溯单独成章。
20260904关于公开征求《已上市中药变更规格研究技术指导原则(征求意见稿)》意见的通知
要点提示:本指导原则适用于已上市中药增加规格、改变规格的研究。规范规格表述参照《中成药规格表述技术指导原则》。增加规格和变更规格应是单位制剂相当的饮片量等发生了变化,属于重大变更,应提出补充申请。规范规格表述一般不涉及药品规格的实质变更,但因涉及药品批准证明性文件及附件的变更,需提出补充申请。对于中国药典收载品种,如执行药典已规范的规格表述(仅规范规格表述),持有人可以通过省局备案或补充申请形式进行变更,备案公示内容与原药品批准证明文件配合使用。
中药注射剂的药品规格以包装容器内的装量及其所相当 的药味理论量标示,装量规格变更视同于变更规格。
10.4 其他
20260824~20260920国家局药品批准上市情况
要点提示:
1.甲磺酸氘申艾替尼片:浙江同源康医药股份有限公司,1 类创新药,商品名:卡达沙,适应症:用于具有表皮生长因子受体(EGFR)外显子19缺失(19DEL)或外显子 21(L858R)置换突变,并伴有中枢神经系统(CNS)转移的局部晚期或转移性非小细胞肺癌(NSCLC)成人患者的一线治疗。
2.盐酸伊可白滞素片:Janssen-Cilag International NV ,1 类创新药,适应症:用于适合系统治疗或光疗的中重度斑块状银屑病成人患者和12岁及以上且体重40 公斤及以上的儿童患者。
3.酒石酸凡瑞格拉替尼片:和记黄埔医药(上海)有限公司 ,1类创新药,商品名:爱领达,适应症:用于既往接受过系统性治疗,且具有成纤维细胞生长因子受体(FGFR)2 融合或重排的晚期、转移性或不可手术切除的肝内胆管癌成人患者的治疗。
4.纬利妥米单抗注射液:重庆智翔金泰生物制药股份有限公司,商品名:维可妥,适应症:适用于既往至少接受过三线治疗(包括一种蛋白酶体抑制剂、一种免疫调节剂和一种抗 CD38单克隆抗体)的复发或难治性多发性骨髓瘤成人患者。
5.莱康奇塔单抗注射液(皮下注射):珠海市丽珠单抗生物技术有限公司,商品名:丽倍坦,适应症:用于适合接受系统治疗或光疗的中重度斑块状银屑病的成人患者。
6.利扎布替尼片:GenzymeCorporation ,1类创新药,商品名:赛立止,适应症:用于既往对糖皮质激素、免疫球蛋白等治疗反应不佳或不耐受的持续性或慢性原发免疫性血小板减少症(ITP)成人患者。
7.艾曲帕米鼻喷雾剂:Milestone Pharmaceuticals Inc. ,1 类创新药,商品名:星必妥,适应症:用于治疗成人阵发性室上性心动过速(PSVT)急性症状发作,转复为窦性心律。
8.库莱韦拜单抗注射液:瑞阳(山东)生物制药有限公司,商品名:英沐乐,适应症:用于即将进入或出生在第一个呼吸道合胞病毒(RSV)流行季的胎龄≥35 周的新生儿和婴儿预防RSV引起的下呼吸道感染,不包括患有慢性肺疾病[CLD,包含支气管肺发育异常(BPD)]或伴有有临床意义的先天性呼吸道异常的儿童。
9.芮特韦拜单抗注射液:珠海泰诺麦博制药股份有限公司,商品名:新多妥,适应症:用于即将进入或出生在第一个呼吸道合胞病毒(RSV)流行季的新生儿和婴儿预防 RSV 所致的下呼吸道感染。
10.醒脾解郁片:国药集团同济堂(贵州)制药有限公司,1.1类中药创新药,适应症:具有醒脾化湿、理气解郁的功效,用于轻、中度抑郁症,症见情绪郁闷、低落,表情淡漠、倦怠乏力、失眠多梦、少气懒言、食少纳呆, 头重肢困、口中粘腻、面色晦暗,舌淡苔白腻或灰腻、脉滑或弦,该药品的上市为轻、中度抑郁症患者提供了新的用药选择。

025-58181716
【关注我们】
分享:


